FDAのNDI通知(NDIN)とは?75日前通知の要件と2026年最終ガイダンスを日本企業向けに解説
はじめに:米国サプリ市場への参入にNDI通知の理解が欠かせない理由
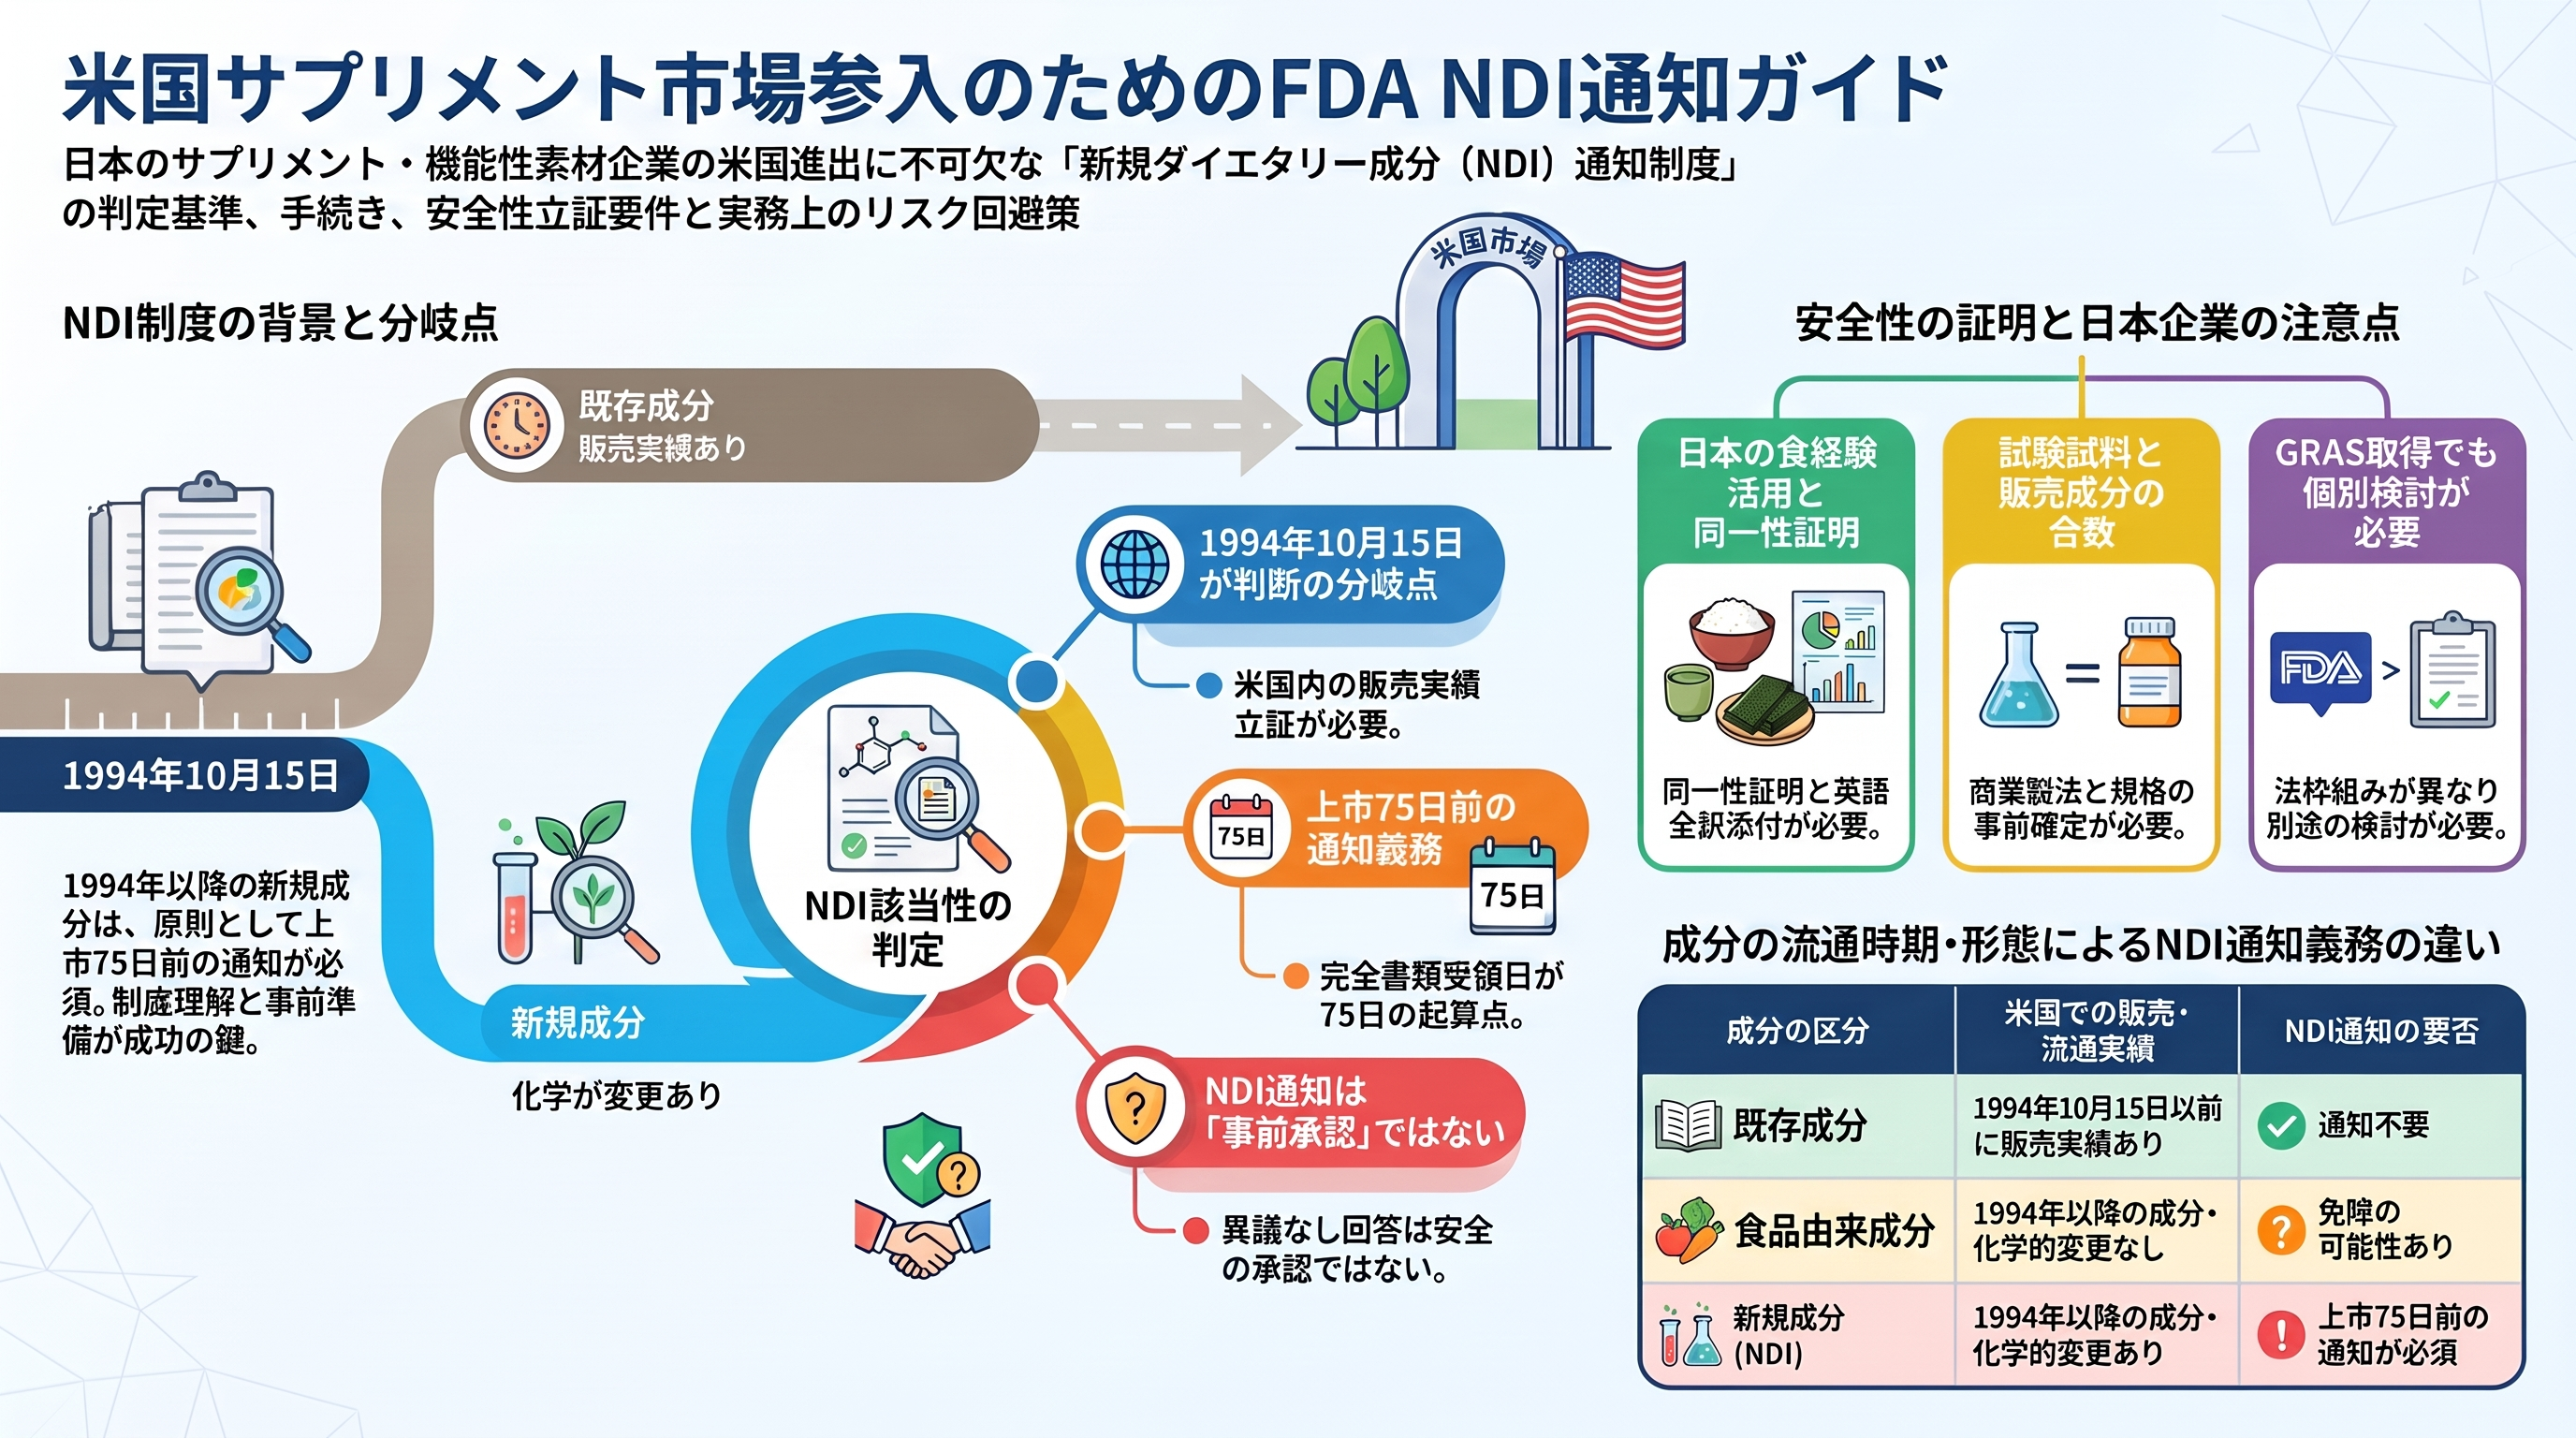
日本の機能性素材やサプリメントを米国で販売しようとすると、多くの企業がFDAのNDI(New Dietary Ingredient、新規ダイエタリー成分)通知制度に直面します。この制度は医薬品のような「事前承認」ではありませんが、通知が必要な成分を通知せずに販売すると、製品が違法な「adulterated(不良食品)」とみなされるおそれがあります。
さらに2026年10月19日、FDAはNDIの同一性(identity)と安全性(safety)に関する最終ガイダンスを公表しました。本記事では、NDIに該当するかの判定、75日前通知の実務、安全性立証の考え方、日本企業特有の注意点を順に解説します。
FDAのNDI通知制度とは:承認ではなく「上市75日前の通知」
NDI通知(NDIN)の法的根拠
NDI制度の根拠は、米国連邦食品医薬品化粧品法(FD&C Act)§413、すなわち21 U.S.C. §350bであり、手続の詳細は21 CFR §190.6に定められています。NDIを含むサプリメントは、原則として次のいずれかを満たさなければadulteratedと扱われます。
- 食品として流通しており、化学的に変更されていない形の成分のみを含む場合(food supply例外)
- 使用歴やその他の証拠に基づき、表示された使用条件で「合理的に安全と期待できる(reasonably expected to be safe)」根拠を、上市の少なくとも75日前にFDAへ提出する場合
「No objection」はFDAの承認ではない
NDINは承認申請ではありません。FDAから異議なしの回答を得ても、それはFDAが安全性を「承認」したことを意味せず、後日の執行権限も残ります。また、75日以内にFDAから回答がなかったとしても、その沈黙が安全性の確認を意味しないことは21 CFR §190.6(f)に明記されています。
NDIに該当するかの判定方法:1994年10月15日が分岐点
前提:dietary ingredientに該当するか
NDIとは、1994年10月15日より前に米国で販売されていなかったdietary ingredientです。ただし、その前に21 U.S.C. §321(ff)(1)が定める「dietary ingredient」に該当するかを確認する必要があります。
2019年の連邦控訴裁判決(United States v. Hi-Tech Pharmaceuticals)では、DMAAが「植物」やその「構成成分」に当たらないと判断されました。つまり、NDINを提出すれば何でもサプリ成分として合法化できるわけではありません。
1994年以前の米国販売歴は企業側が立証する
FDAは、1994年以前に販売されていた成分の公式な「grandfathered list」は存在しないと明言しています。立証には、請求書、船荷証券、通販カタログ、雑誌広告など当時の客観的資料が有力とされ、記憶に基づく宣誓供述書だけでは通常不十分と考えられています(この点は未最終化のドラフトガイダンス上のFDA見解です)。
特に注意したいのは、日本や欧州で1994年以前から販売されていた事実だけでは、米国での販売歴の証明にはならないという点です。
food supply例外と「chemically altered」の解釈
NDIであっても、食品として流通し、化学的に変更されていない形であれば通知義務から外れる可能性があります。ただし「chemically altered」の詳細な解釈は、2026年11月時点でも主にドラフトガイダンスに依存しています。抽出物、発酵物、高純度単離物などは、元の食品に食経験があるという理由だけで例外扱いせず、製法と最終成分を個別に検討することが重要です。
75日前通知の実務:起算点・提出方法・通知者
filing dateは「FDAが完全な通知を受領した日」
75日の起算点は、自社が提出した日ではなく、**必要情報がすべてそろった通知をFDAが受領した日(filing date)です。審査中に新たな毒性データや規格変更などの実質的な追加資料(substantive amendment)**を提出すると、新しいfiling dateが設定され、75日が再スタートする可能性があります。上市日はFDAの受付通知に記載された日付を基準に管理するのが安全です。
電子提出(COSM)と紙提出
FDAは電子提出システムCOSMの利用を推奨しており、必須項目の入力確認によって不完全な通知を防ぎやすくなります。紙で提出する場合は、原本と写し2部が必要です。
原料メーカーと完成品メーカー、誰が通知するか
通知者には、NDIそのもの、またはNDIを含むサプリメントの製造者・販売者がなれます。ただし、原料メーカーが提出済みでも、その通知が完成品の配合量や対象者、使用期間をカバーしていなければ、完成品側の通知義務が自動的になくなるわけではありません。
2026年最終ガイダンスが示す同一性・安全性の要件
法的な必須要件とFDA推奨事項を区別する
法令が求めるのは、使用歴またはその他の証拠によって「合理的に安全と期待できる」ことを示すことであり、90日毒性試験やヒト試験を一律に義務付ける条文はありません。最終ガイダンスに示された遺伝毒性試験、反復投与試験、NOAEL、安全域(margin of safety)などは、データギャップに応じて選ぶ推奨事項です。
同一性・製法・規格を安全性データと結びつける
FDAは、製法を理解できる程度の情報、重要工程パラメータ、そして試験項目・判定基準・分析法を対応させた規格を求めています。「conforms」のような曖昧な表現ではなく、具体的な基準値を示すことが推奨されます。
使用条件と曝露評価が安全性判断の土台になる
FDAが重視するのは「1カプセル」ではなく、一日当たりの最大摂取量と使用期間です。安全性データが妊娠・授乳中や長期使用をカバーしていない場合は、ラベル上の使用条件を合理的に限定することが重要になります。
食経験だけに依拠する場合、FDAは少なくとも25年程度の広い使用実績を一つの目安としていますが、これは法定年数ではありません。食経験と提案摂取量に差がある場合は、毒性試験やヒト試験などで補完する、いわば「証拠の重み付け(weight-of-evidence)」型の考え方がとられています。
日本企業が注意すべきポイント
海外の食経験は「安全性の根拠」として使える
海外での長期摂取実績は、NDI該当性の1994年基準には原則として効きませんが、安全性の根拠(history of use)には利用できる可能性があります。ただし「日本で長年食べられてきた」という記述だけでは不十分で、原料種、部位、抽出方法、成分プロファイル、摂取量、対象集団を比較し、現在の成分と同等であることを示す必要があります。
英訳・文献全文の添付は必須
日本語文献を根拠に使う場合、正確かつ完全な英訳の添付が必須です。抄録だけ、引用だけで全文を付けない通知は、不完全と判断されるリスクがあります。
GRASを取得していてもNDINが不要とは限らない
NDINとGRASは、安全性基準も法的枠組みも異なります。「GRASだからNDIN不要」とは単純に言えず、food supply例外の要件を満たすかを別途検討する必要があります。また、NDINを提出しても、施設登録、FSVP、CGMP、表示規制などが自動的に満たされるわけではありません。
NDI通知でよくある不備と事前の対策
試験に使った成分と販売する成分が一致しない
最も避けたいのは、安全性試験に使った原料と、実際に販売する原料の製法や成分プロファイルが異なり、試験結果を根拠として結びつけられない「identity gap」です。安全性試験を始める前に、商業生産の製法と規格をできるだけ固めておくことが重要です。
スケジュールに余裕がない
上市日を先に固定してから逆算すると、審査中の追加資料で75日が再スタートした場合に計画が崩れる可能性があります。少なくとも1回の大きな補足に対応できる余裕を持たせ、新規性が高い成分では、FDAとの事前相談(pre-NDIN meeting)の活用も検討する価値があります。
まとめ:NDI通知は「書類提出」ではなく総合的な戦略設計
FDAのNDI通知は、「75日前に安全性データを送れば終わり」という単純な制度ではありません。押さえるべき要点は次のとおりです。
- dietary ingredient該当性と1994年以前の米国販売歴をまず確認する
- 75日はFDAが完全な通知を受領した日から数え、追加資料による再起算を見込む
- 法的な必須要件と、2026年最終ガイダンスの推奨事項、未最終化ドラフトの解釈を区別して判断する
- 海外の食経験は、成分の同一性と摂取量を比較できて初めて安全性根拠になる
今後は、未最終化のまま残る「NDIの範囲」や「chemically altered」の解釈がどう最終化されるか、またNAMs(新しいアプローチ手法)やAIを活用した安全性評価がどこまで受け入れられるかが、重要な研究・実務テーマになると考えられます。